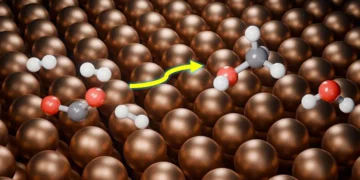

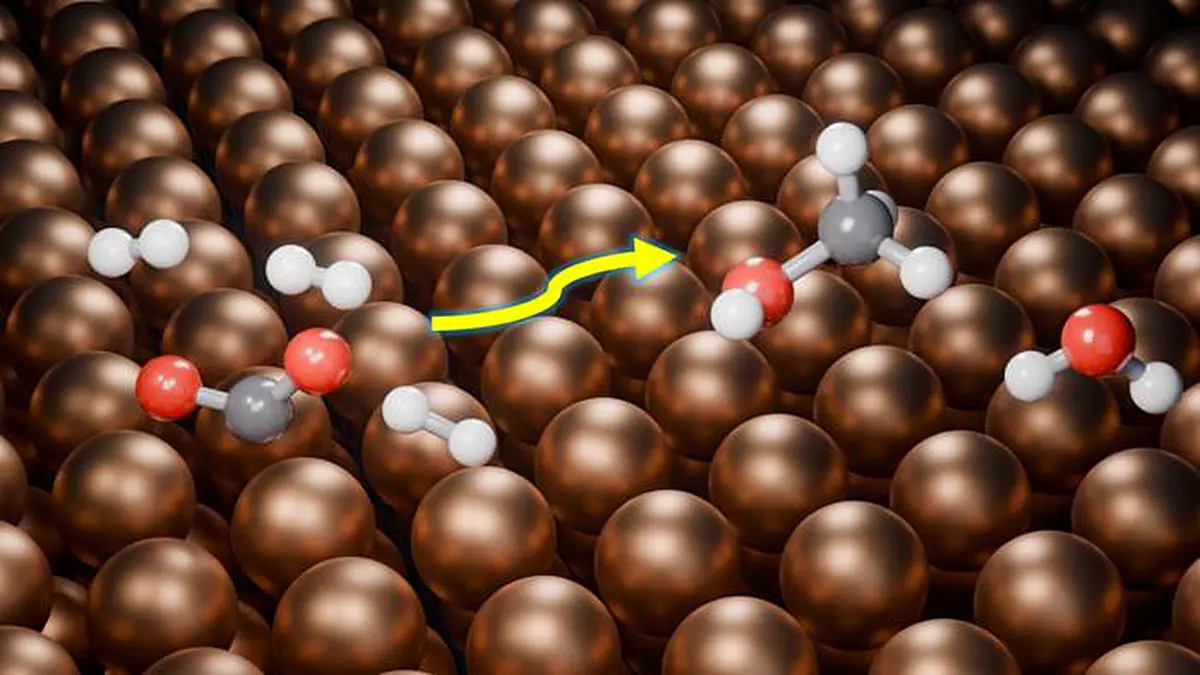
Les scientifiques explorent de plus en plus l’hydrogénation du dioxyde de carbone (CO₂) – au cours de laquelle le CO₂ réagit avec l’hydrogène sur un catalyseur pour donner des produits tels que le méthanol – afin de convertir le CO₂ en produits chimiques et en carburants utiles. Toutefois, ce processus implique des milliers de petites étapes chimiques se produisant à la surface du catalyseur. Pour modéliser ces étapes par le calcul, les chercheurs sélectionnent traditionnellement un nombre relativement restreint de réactions probables, car modéliser chaque réaction possible à l’aide de la mécanique quantique serait d’un coût prohibitif. Mais cela signifie que des centaines de réactions importantes peuvent être omises.
Des chercheurs de l’Indian Institute of Science (IISc) ont désormais mis au point un cadre de calcul fondé sur les données qui cartographie près de 10 000 réactions chimiques impliquées dans la conversion du CO₂ en carburants et en produits chimiques sur un catalyseur de cuivre. Cette approche pourrait aider les scientifiques à mieux comprendre et, à terme, à concevoir des catalyseurs efficaces pour transformer le CO₂ en produits chimiques et en carburants. L’étude a été publiée dans Nature Communications.
« Nous sommes partis d’une inquiétude familière à quiconque pratique la modélisation mécanistique : comment savoir que votre réseau de réactions n’a pas omis l’étape qui compte vraiment ? », déclare le premier auteur Anand Mohan Verma, qui a travaillé sur cette étude en tant que boursier postdoctoral CV Raman à l’IISc et est actuellement professeur adjoint au Motilal Nehru National Institute of Technology Allahabad (MNNIT Allahabad).
Les chercheurs ont d’abord généré, à l’aide de simulations mécanico-quantiques, une base de données étendue et soigneusement organisée regroupant 152 réactions. Ils ont ensuite entraîné des modèles d’apprentissage automatique à prédire rapidement les barrières d’énergie d’activation de réactions supplémentaires. En outre, ils ont utilisé des outils automatisés pour prédire toutes les réactions possibles impliquant 105 espèces de surface, et lesquelles de ces réactions se produiraient sous forme de réactions à étape unique. Cela a permis aux chercheurs d’étendre le réseau initial à 9 389 réactions élémentaires.
« Lorsque nous avons modélisé le processus en nous fondant sur les 152 réactions envisagées initialement, le réseau prédisait à tort l’acide formique, et non le méthanol, comme produit majoritaire, et sous-estimait la quantité de CO₂ convertie. Ce n’est qu’une fois le réseau élargi pour inclure des milliers de réactions supplémentaires, jusque-là négligées, que les prédictions se sont alignées sur ce que nous-mêmes et d’autres observons expérimentalement », explique l’auteur correspondant Ananth Govind Rajan, professeur associé au département de génie chimique de l’IISc.
Une fois intégré à un modèle cinétique, le réseau élargi a prédit une conversion du CO₂ environ 40 fois supérieure et a correctement identifié le méthanol et le monoxyde de carbone comme produits majoritaires, en accord avec les observations expérimentales. La validation expérimentale du modèle a été effectuée par les collaborateurs G Valavarasu et Santhosh Kotni au Green Research and Development Centre de la Hindustan Petroleum Corporation Limited, ainsi que par Amol Amrute et ses collègues de l’Agency for Science, Technology, and Research à Singapour. Les modèles d’apprentissage automatique ont bénéficié des contributions d’Ambedkar Dukkipati, professeur au département d’informatique et d’automatisation de l’IISc.
Le réseau élargi a également révélé que, dans plusieurs étapes clés, l’hydrogène peut être transféré aux intermédiaires de réaction directement sous forme de H₂ moléculaire, plutôt que uniquement par le biais d’atomes d’hydrogène individuels. Des calculs mécanico-quantiques ont confirmé que cette voie peut être particulièrement favorable au transfert d’hydrogène vers les intermédiaires contenant de l’oxygène.
« L’idée que l’hydrogène puisse être transféré en tant que molécule intacte, sans d’abord se scinder en atomes, va à l’encontre de ce que la plupart d’entre nous ont appris », déclare le co-auteur Shivam Chaturvedi, doctorant au département de génie chimique de l’IISc. « Cette possibilité n’est apparue que parce que le réseau était suffisamment vaste pour la permettre, et l’observation s’est maintenue lorsque nous sommes revenus sur ces étapes pour les calculer explicitement. Cela suggère également que des catalyseurs interagissant plus fortement avec le H₂ pourraient potentiellement renforcer les voies menant au méthanol. »
Ce cadre, qui combine des simulations mécanico-quantiques, l’apprentissage automatique, l’énumération automatisée des réactions et la modélisation cinétique, pourrait également être appliqué à d’autres procédés catalytiques importants sur le plan industriel, notamment la réduction du CO₂ sur d’autres catalyseurs, la réduction de l’azote et la dissociation de l’eau, indiquent les chercheurs
Article : Data-driven massive reaction networks reveal mechanistic pathways underlying catalytic CO2 hydrogenation – Journal : Nature Communications – DOI : Lien vers l’étude
Source : IISC